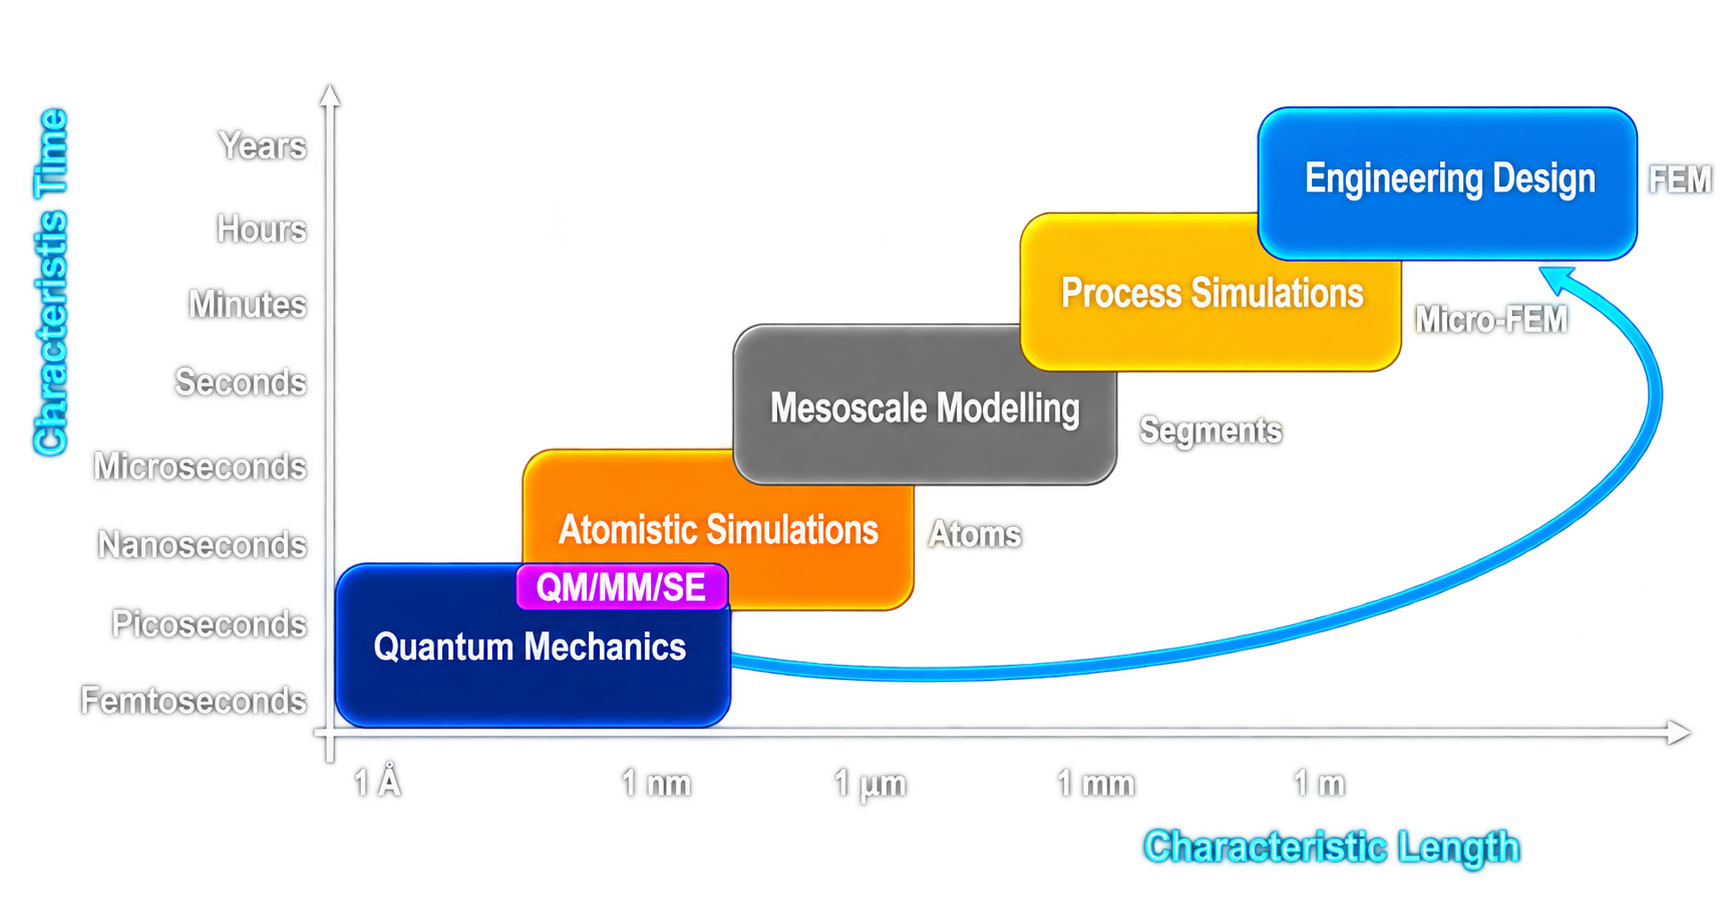
From atomistic simulations to high-throughput screening, our insights highlight modern computational tools transforming materials science and drug-designing. Discover how domain-specific simulation workflows and targeted industrial training directly de-risk experiments, optimize processing parameters, and accelerate time-to-market.
Quantum Chemistry
Beyond Ground State: Practical DFT Strategies for Excited-State Surface Reactions
An in-depth breakdown of how time-dependent density functional theory (TD-DFT) and implicit solvation frameworks resolve optical transitions and photochemical reaction mechanisms on heterogeneous catalytic interfaces.
Examining reactive molecular dynamics and first-principles simulation workflows used to analyze grain boundary diffusion, mechanical stress, and dendrite nucleation in next-generation solid-state lithium cells.
Optimizing Parallel Scalability for Atomistic Simulation Codes on Hybrid GPU Clusters
A practical guide to MPI communication profiling, domain decomposition bottlenecks, and memory bandwidth optimization when scaling large-scale electronic structure calculations across multi-node architectures.